[本站讯]近日,化学与化工学院步宇翔教授团队在分子单线态裂分机制与激发态能量学预测方面取得系列新进展,成果分别发表于Angew. Chem. Int. Ed. (2026, 65: e3905300),J. Chem. Theory Comput. (2026, 22: 10886-10899)和J. Chem. Theory Comput. (2026, 22: 7144-7153)上。博士研究生范文静、硕士研究生张晓晴、王鸿洋分别为三篇论文第一作者,山东大学为第一完成单位。
单线态裂分(Singlet Fission, SF)可将一个单重态激子转化为两个三重态激子,是提升太阳能利用效率的重要途径。然而,复杂溶液环境中分子构象与溶剂环境的持续涨落,使柔性低聚物的裂分微观机制难以阐明;大规模激发态能量预测也长期受限于高精度方法的计算成本。围绕上述难题,团队多年来以“结构涨落-电子离域-溶剂调控”这一“动态化学”为主线,开展持续研究,在前期成果(Xue, Bu* et al., J. Am. Chem. Soc. 2020, 142: 17469;Xue, Bu* et al., J. Chem. Theory Comput. 2023, 19: 3806等)基础上,进一步聚焦溶液中分子结构与激发态行为的动态关联,为新一代单线态裂分材料的理性设计提供了全新理论框架和高效计算工具。
进展一:突破传统认知,提出“超单体”概念,揭示空间分离三重态对直接生成机制。
空间分离的三重态对1(T···T)被认为是获得高三重态产率的关键中间体,而它如何在柔性寡聚物中直接生成,正是理解高效 SF 机制的症结所在。溶剂诱导的结构动力学,能否改变寡聚物的电子学分区,使分离三重态对通过一个强耦合的入口通道变得可及?针对柔性并四苯三聚体,团队利用从头算分子动力学模拟发现,极性溶剂DMF可充当“结构导演”,驱动相邻两个发色团动态组装为部分电子离域的瞬态“超级单体”,使“1+1+1”三单元体系转变为“2+1”准二聚体。该结构打开了“准短程电荷转移”通道,电子耦合强度达441毫电子伏,远高于传统末端长程电荷转移通道(约0.07毫电子伏);经三重态对前驱体及后续能量驱动的电子局域化,体系最终形成空间分离的三重态对。
其中,中国石油大学(华东)刘和元教授团队在稳态与瞬态光谱等实验验证方面给予了大力支持,理论预测与实验光谱相互印证,提出了“动态溶剂诱导结构组装”的单线态裂分材料设计新思路。相关成果以“Emergent Supermonomer Directs Spatially Separated Triplet Pair Generation in Dynamic Oligomers”为题,发表于Angew. Chem. Int. Ed. (2026, 65, e3905300)。
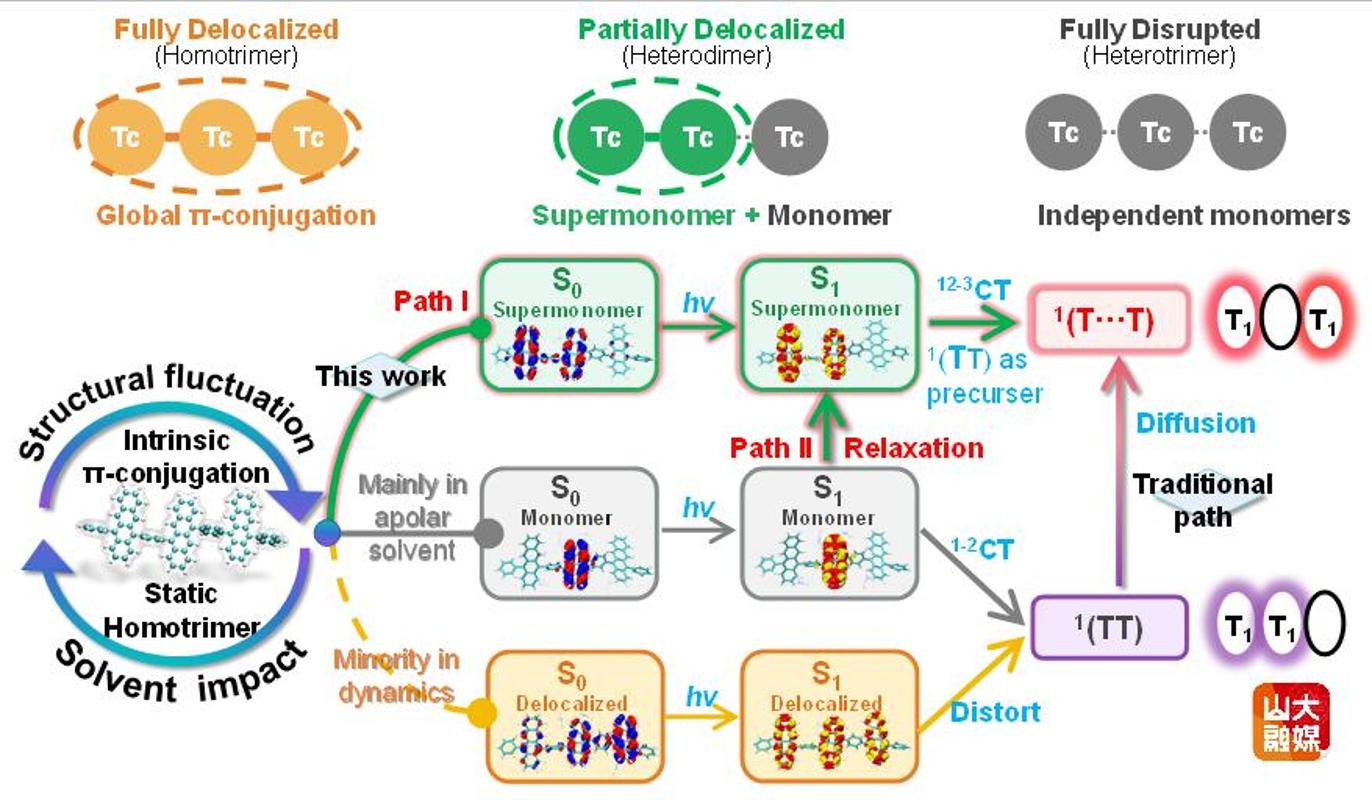
图1 溶剂诱导“超级单体”的动态组装及空间分离三重态对形成机制
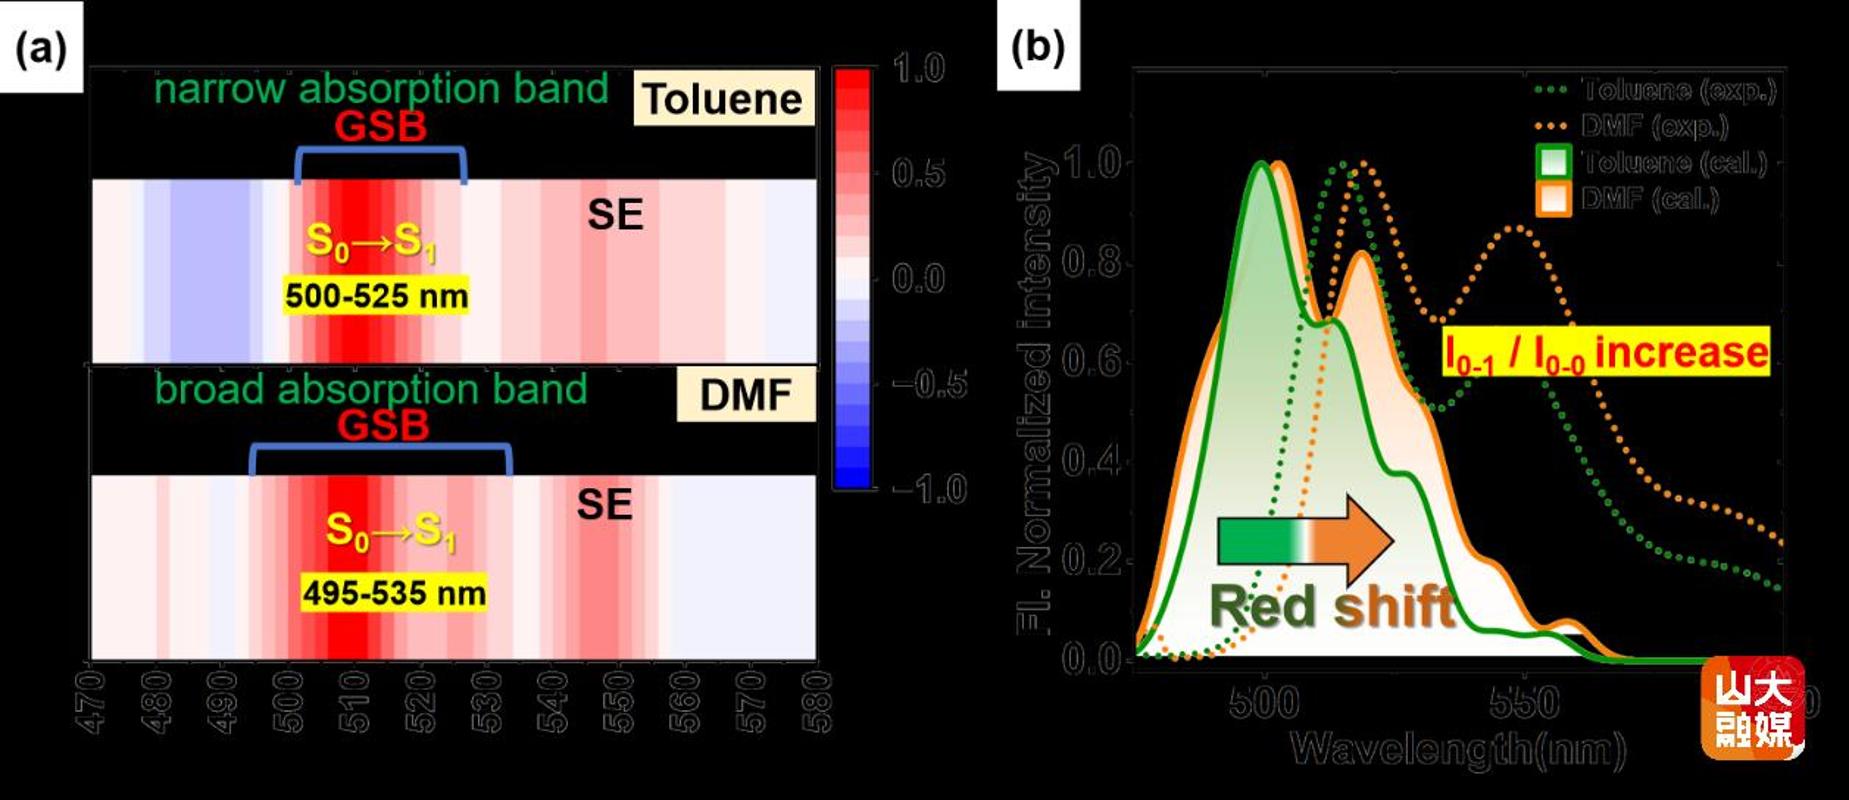
图2 实验验证:(a) 早期瞬态吸收光谱,甲苯中窄锐、DMF中显著展宽;(b) 荧光光谱计算与实验对比
进展二:建立平面回归模型,实现热涨落体系激发能的可解释预测与骨架级迁移。
热涨落构型下的激发能计算长期受制于高精度方法的成本:要刻画谱展宽与激子动力学,需对成千上万瞬态构型逐一计算激发态,代价难以承受。能否直接从廉价的基态电子性质定量还原激发态能量?团队给出的答案是一张“平面”:仅利用HOMO-LUMO能隙(GapHL)与HOMO-LUMO交换积分(KHL),并结合少量激发态计算校准,即可预测最低单重态和三重态激发能。
该方法在并四苯及其衍生物的热涨落构型中得到验证:以并四苯为例,预测值与量子化学计算结果高度吻合(决定系数R2 > 0.99),预测的激发能分布与实验吸收谱相符。进一步将该框架推广至非并四苯骨架的多种π共轭衍生物,验证了描述符映射的骨架级迁移性。该工作建立了一种物理透明、计算高效的激发态能量学描述符表示方法,为有机半导体材料的设计与筛选提供了可解释的预测工具。相关成果以“Predicting Excited-State Energies from Ground-State Descriptors in Thermally Fluctuating π‑Conjugated Molecules”为题,发表于J. Chem. Theory Comput.(2026, 22, 7144-7153)。
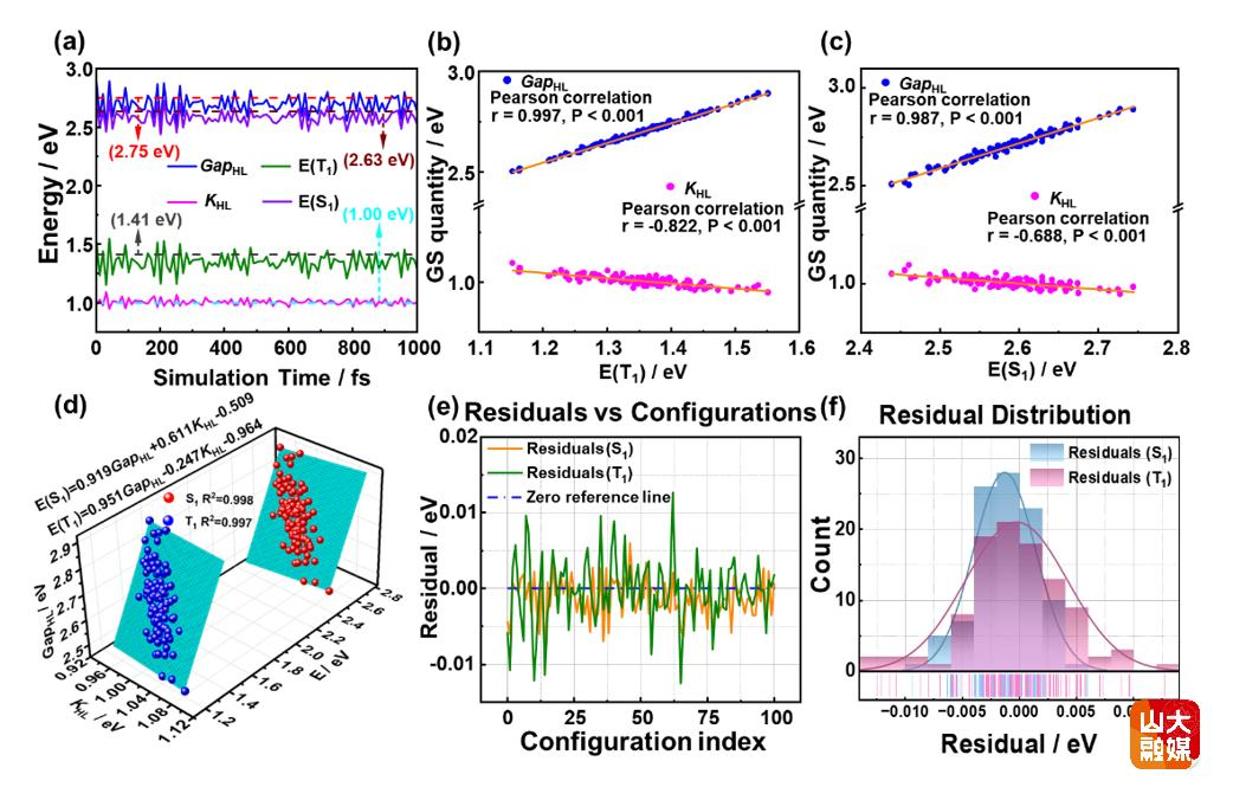
图3 低能激发态S1和T1的激发能随GapHL和KHL的时间演化、单参数相关性,以及双变量线性回归的平面拟合
进展三:构建双机器学习框架,实现从基态描述符到激发态能量的高效预测。
面向复杂溶液体系中构象采样和激发态计算的双重瓶颈,团队发展了结合机器学习分子动力学与基态描述符预测的“双重机器学习”(dual-ML)框架。该方法利用机器学习势实现约400倍的构型采样加速,并通过基态电子描述符预测激发能及单线态裂分驱动力,使激发态能量计算部分的成本降低约56%。应用于并四苯二聚体后发现,甲苯与DMF中的裂分热力学条件相近,但溶剂诱导的构象涨落和轨道离域程度不同,分别促进和抑制关键电子耦合通道,解释了实验中不同的裂分行为。该框架突破了传统从头算分子动力学(AIMD)与DFT在体系尺寸和时间尺度上的限制,为复杂凝聚相中光功能过程的机理研究和材料筛选提供了通用范式。相关成果以“Dual Machine-Learning Prediction of Excited-State Energetics from Ground-State Descriptors and Its Implication on Intramolecular Singlet Fission in Dimeric Chromophores”为题,发表于J. Chem. Theory Comput. (2026, 22, 10886-10899 )。
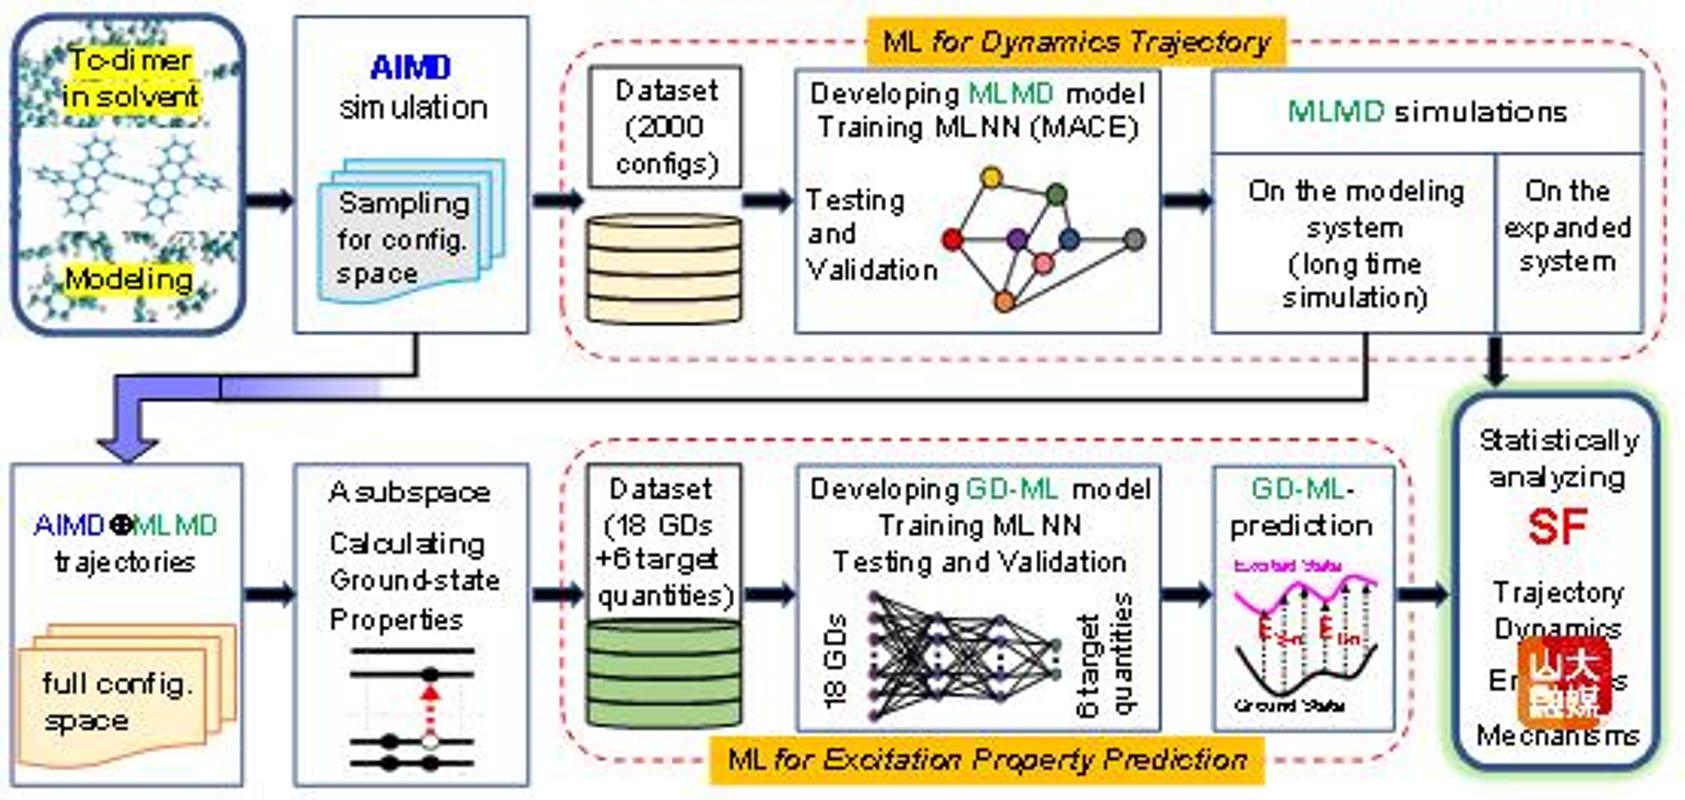
图4 “双重机器学习”框架:加速溶液构型采样与激发态性质预测
以上系列研究得到了国家自然科学基金、山东省自然科学基金以及天合光能光伏科学与技术国家重点实验室等项目的资助,并得到山东大学高性能计算云平台和化学与化工学院高性能计算平台的支持。